Un equipo liderado por el Instituto de Biomedicina de Valencia (IBV-CSIC) ha obtenido el mapa más preciso hasta la fecha de la diversidad genética de Mycobacterium tuberculosis, la bacteria responsable de la tuberculosis. Gracias a una técnica de secuenciación de lectura larga, los investigadores han conseguido reconstruir genomas bacterianos completos a partir de muestras de pacientes de la Comunidad Valenciana, identificando variantes genéticas que hasta ahora permanecían ocultas.
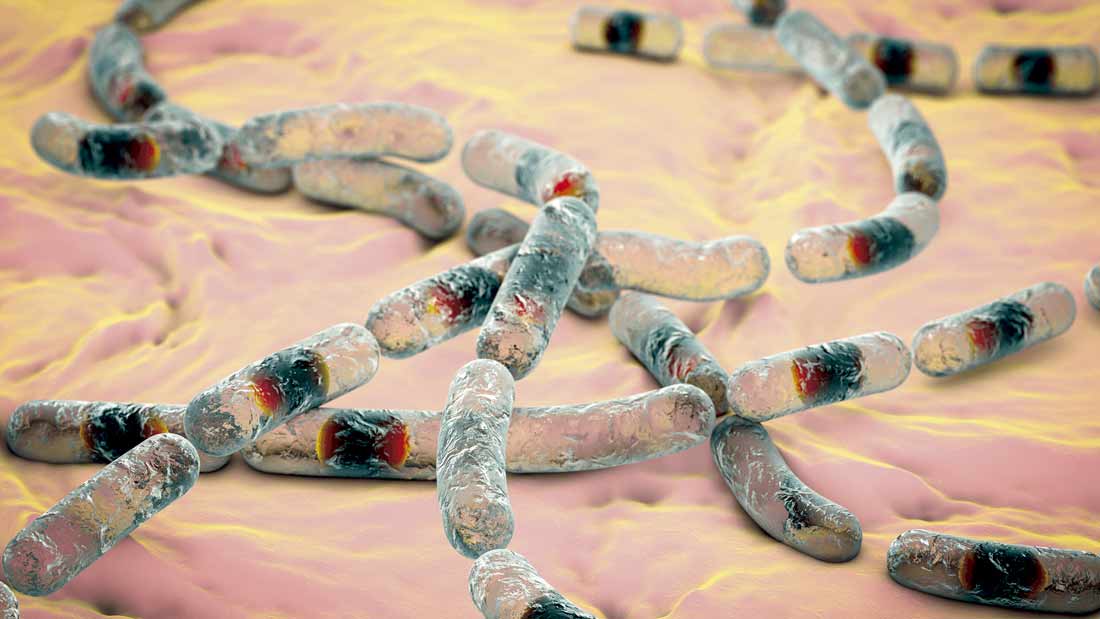
El trabajo, publicado en Nature Communications, demuestra además que la bacteria evoluciona más rápido de lo que se pensaba, un hallazgo que puede mejorar el control epidemiológico y orientar el desarrollo de futuras vacunas.
La secuenciación de lectura larga revela regiones desconocidas del ADN de la bacteria
Hasta ahora, la mayoría de los estudios sobre Mycobacterium tuberculosis empleaban técnicas de secuenciación de lecturas cortas, que fragmentan los cerca de 4.000 genes de la bacteria en pequeños segmentos para compararlos posteriormente con un genoma de referencia.
«Este método tiene grandes limitaciones a la hora de conocer regiones del ADN altamente repetitivas, inserciones, deleciones o grandes reordenamientos estructurales», asegura Iñaki Comas, investigador del CSIC en el Instituto de Biomedicina de Valencia y responsable del estudio.
Las técnicas convencionales dejaban sin analizar entre un 5 y un 10 % del genoma, precisamente las regiones con mayor diversidad genética. «La paradoja es que esas zonas ciegas son las regiones más diversas y con mayor relevancia biológica», añade.
La tecnología de lectura larga, implementada gracias a la Fundación Fisabio, permite secuenciar fragmentos continuos de ADN de gran longitud. «Permite secuenciar fragmentos de ADN continuos de gran longitud», explica Llúcia Martínez, responsable del Servicio de Secuenciación de la Fundación Fisabio.
Gracias a esta metodología, el equipo ha logrado ensamblar 216 genomas completos de Mycobacterium tuberculosis procedentes de muestras clínicas de pacientes de la Comunitat Valenciana, alcanzando un nivel de resolución sin precedentes. El resultado ofrece una visión mucho más completa de la diversidad genética de la bacteria y de sus mecanismos de transmisión y evolución.
El estudio demuestra que la bacteria evoluciona más rápido de lo estimado
Uno de los descubrimientos más relevantes es que la tasa evolutiva de Mycobacterium tuberculosis es significativamente superior a la calculada mediante técnicas convencionales.
«Mediante la comparación de los genomas completos pudimos determinar que la tasa evolutiva estimada para Mycobacterium tuberculosis es 1,44 veces mayor que lo que se había inferido previamente mediante el mapeo de lecturas cortas», revela Ana María García Marín, investigadora del IBV-CSIC y primera autora del trabajo.
Los investigadores comprobaron además que buena parte de esta diversidad genética se concentra en los genes pe/ppe, implicados en la interacción entre la bacteria y el sistema inmunitario humano.
Esta variabilidad se produce mediante un mecanismo conocido como conversión génica, por el que un gen copia parte de su secuencia en otro cercano, generando cambios que las técnicas tradicionales eran incapaces de detectar. Algunos de ellos afectan incluso a regiones estudiadas como posibles dianas para vacunas, aunque todavía se desconoce cuál puede ser su impacto biológico.
Un avance para reconstruir las cadenas de transmisión de la tuberculosis
El trabajo supone también un importante avance para el rastreo epidemiológico de la tuberculosis. Al detectar mutaciones, inserciones, deleciones y grandes cambios estructurales que antes pasaban inadvertidos, los investigadores pueden reconstruir con mucha mayor precisión las cadenas de transmisión entre pacientes.
«Gracias a que ahora podemos ver variantes genéticas que antes quedaban ocultas, así como otras formas de variación génica como inserciones, deleciones y variaciones estructurales del ADN, hemos podido perfilar con muchísima más precisión las redes de transmisión del patógeno entre pacientes», asegura Comas.
Esta capacidad permitirá mejorar las herramientas de vigilancia epidemiológica e identificar con mayor exactitud la dirección de los contagios durante los brotes.
Genomas personalizados para evitar falsos positivos
El estudio también demuestra la importancia de utilizar genomas de referencia específicos de cada paciente, en lugar de recurrir únicamente a la cepa estándar de laboratorio H37Rv.
Los investigadores comprobaron que, cuando se emplea una referencia genómica estándar, hasta el 82 % de las variantes detectadas en un mismo paciente son falsos positivos, lo que puede distorsionar la interpretación de la evolución de la infección.
«Al emplear genomas de referencia específicos de cada paciente o grupo de transmisión, en lugar de una secuencia de referencia estándar de laboratorio como la clásica H37Rv, conseguimos capturar la verdadera diversidad de la bacteria durante el transcurso de la infección, evitando falsos positivos que distorsionan la interpretación de la evolución bacteriana intrapaciente», sostiene García Marín.
Implicaciones para las vacunas y el control de la tuberculosis
Los resultados ofrecen nuevas herramientas para el diseño de vacunas contra la tuberculosis, al identificar regiones del genoma especialmente conservadas y otras mucho más variables que podrían influir en la respuesta inmunitaria.
En salud pública, la metodología permitirá reconstruir con mayor precisión las redes de transmisión, facilitando el trabajo de los servicios de vigilancia epidemiológica para identificar y cortar las cadenas de contagio.
En conjunto, el estudio proporciona la imagen más completa obtenida hasta ahora de la diversidad genética de Mycobacterium tuberculosis, responsable de una enfermedad que continúa siendo la principal causa de muerte por un único patógeno infeccioso, con 1,23 millones de fallecimientos en 2024, según la Organización Mundial de la Salud (OMS).