Un estudio realizado en Colombia ha detectado que en 397 de las 400 mujeres con cáncer de mama estudiadas se hallaron variantes genéticas no detectadas por las pruebas clínicas tradicionales. Aunque no presentaban mutaciones conocidas como las de BRCA1 y BRCA2, muchas compartían combinaciones de variantes que estarían relacionadas con el tipo de tumor que desarrollaron. El hallazgo plantea nuevas formas de entender y detectar el riesgo genético.
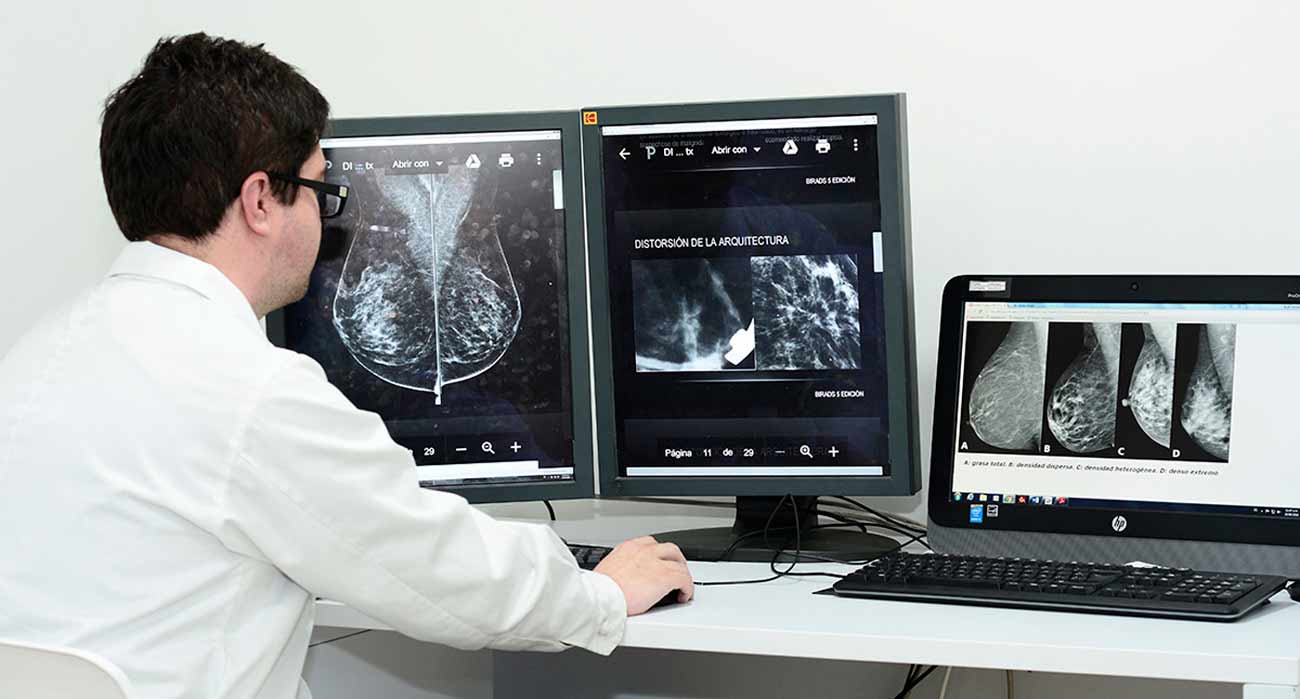
El cáncer de mama sigue siendo un problema crítico de salud pública: es el tipo de cáncer más frecuente y la principal causa de muerte oncológica entre las mujeres. Aunque se han logrado avances en cobertura y tamizaje, aún persisten brechas en el acceso a servicios de salud que retrasan el diagnóstico, especialmente en zonas rurales o con menos infraestructura sanitaria.
Este panorama refuerza la necesidad de ampliar el conocimiento sobre los factores genéticos implicados en el cáncer de mama, más allá de los casos con antecedentes familiares que sugieren una herencia genética clara. Durante años, los estudios genéticos se han enfocado en estos casos heredados, en los que se identifican mutaciones que se sabe que causan cáncer y que suelen buscarse en pruebas moleculares especializadas.
Rasgos genéticos comunes en mujeres con cáncer de mama
¿Pero qué pasa con las mujeres que tienen familiares con cáncer de mama pero no cumplen con los criterios para ser consideradas como de riesgo hereditario, y aun así no obtienen respuestas en las pruebas genéticas tradicionales? Esa fue la pregunta que impulsó a la médica genetista Liliana Esperanza Silva Igua a desarrollar su tesis para la Maestría en Genética Humana de la Universidad Nacional de Colombia (UNAL).
Su trabajo se enfocó en mujeres colombianas con cáncer de mama no seleccionado, es decir sin filtrar por edad, herencia o tipo tumoral. El objetivo fue explorar una “zona gris” de variantes genéticas con frecuencias poblacionales entre el 1 y 5 %, que no son tan raras para considerarlas como patogénicas, ni tan comunes como para descartarlas. La hipótesis de la investigación: estas variantes intermedias tendrían un papel relevante en la aparición de la enfermedad.
Para ello, la médica Silva analizó las muestras de ADN de 400 mujeres de distintas regiones del país mediante secuenciación de exoma, una técnica que permite leer solo las regiones del genoma que codifican proteínas (el “exoma”), en donde se concentran la mayoría de las mutaciones relacionadas con enfermedades.
Una secuenciación más profunda para un perfil más completo
El ADN se extrajo de muestras de sangre y se procesó en dos plataformas de secuenciación masiva: Illumina y MGI. Estas tecnologías generan millones de fragmentos que luego se ensamblan y comparan con una referencia genómica para identificar variantes.
Como parte del análisis se aplicaron filtros bioinformáticos para garantizar la calidad de los datos: se descartaron las variantes con una profundidad de lectura menor a 10X (es decir que se leyeron menos de 10 veces), o con una frecuencia alélica de variante inferior al 25 %, ya que estos parámetros pueden generar falsos positivos. Además, se utilizó el genoma de referencia GRCh37 (hg19) y el software Varseq para el análisis terciario, y las variantes se clasificaron según los criterios del Colegio Americano de Genética Médica y la Asociación de Patología Molecular.
El análisis se concentró en 63 genes asociados con susceptibilidad al cáncer, no solo de mama. La mayoría de estos genes forman parte de paneles comerciales utilizados internacionalmente, pero no todos son incluidos o interpretados de la misma manera en las pruebas moleculares realizadas en Colombia, de ahí la importancia de mirar con más detalle su comportamiento en mujeres colombianas.
Aunque por la cantidad de genes analizados se esperaban cientos de variantes, el estudio halló solo 73 variantes germinales —es decir, presentes en todas las células del cuerpo, ya sean heredadas o surgidas tempranamente— distribuidas en 29 genes relacionados con susceptibilidad al cáncer.
Combinaciones de genes precursores de tumores
Más allá del número, lo revelador fue que muchas pacientes compartían combinaciones de estas variantes, lo que permitió identificar patrones comunes que se correlacionaban con los subtipos moleculares del tumor. En la mayoría de los casos las pacientes tenían más de una variante: solo 5 presentaban una sola, pero muchas acumulaban hasta 12.
Estos subtipos ayudan a clasificar el cáncer de mama según su comportamiento y respuesta al tratamiento, así: el luminal A, menos agresivo, suele responder bien a la terapia hormonal; el luminal B es más heterogéneo, es decir que presenta más diferencias entre pacientes y suele ser más agresivo que el luminal A; el HER2 enriquecido presenta una sobreexpresión de la proteína HER2, lo que acelera la multiplicación de las células tumorales y se asocia con un crecimiento más agresivo; y el triple negativo, el más difícil de tratar, no expresa ninguno de los tres receptores habituales (estrógenos, progesterona ni HER2).
En la población colombiana estudiada, el subtipo más común fue el luminal B, en contraste con otras regiones del mundo donde predomina el luminal A. Además, el HER2 enriquecido estuvo subrepresentado, con apenas un 7 % de los casos frente al 20 % que suele reportarse en la literatura internacional. Estas diferencias subrayan la importancia de realizar estudios genéticos con enfoque poblacional y regional.
Dichas correlaciones se identificaron mediante un enfoque estadístico innovador llamado “análisis de redes de coexpresión génica ponderadas” (WGCNA por su sigla en inglés), que permitió agrupar las variantes en módulos funcionales. Algunos de estos módulos estaban fuertemente correlacionados con los subtipos tumorales, lo que sugiere que la combinación de varias variantes influiría en la biología del cáncer, incluso si ninguna por sí sola parece ser patogénica. Esto da sustento a la hipótesis de que múltiples alteraciones genéticas, incluso clasificadas como benignas, actuarían en conjunto para desencadenar la enfermedad.
Una nueva mirada a la heredabilidad del cáncer
Más que buscar “la mutación culpable”, el estudio muestra que varias variantes estarían implicadas, incluso aquellas que se consideraban como inofensivas. Esto representa un cambio en la forma de entender el riesgo genético. En cambio, plantea una mirada poligénica y más compleja, en la que múltiples variantes —a veces clasificadas como benignas o de significado incierto—tendrían un efecto conjunto.
Además, evidencia que mujeres con antecedentes familiares también pueden portar combinaciones genéticas relevantes, lo que abre la puerta a reconsiderar los criterios de tamizaje, asesoría genética y prevención. “Tenemos mujeres con perfiles genéticos de riesgo que no cumplen los criterios de cáncer heredofamiliar, pero cuyos genes revelan patrones compartidos que se podrían heredar. Necesitamos dejar de ver como ‘casos esporádicos’ todo lo que no encaja en los moldes clásicos”, afirma la investigadora.
Este trabajo constituye uno de los primeros esfuerzos en el país para explorar variantes germinales en cáncer de mama desde un enfoque poblacional y poligénico. No solo aporta conocimiento sobre las características genéticas de mujeres colombianas con esta enfermedad, sino que además plantea bases sólidas para el desarrollo futuro de modelos de riesgo, estudios funcionales y estrategias de detección más personalizadas y representativas.
La investigadora también advierte que muchas de estas variantes no se han reportado antes en la literatura científica, y que su interpretación varía entre poblaciones. Por eso, enfatiza en la necesidad de ampliar las bases de datos genéticas latinoamericanas, incluir población sana en estudios de casos y controles, y promover investigaciones que integren datos genéticos, moleculares y clínicos con perspectiva regional.
“No todas las pacientes luminal A responden igual al tamoxifeno. Tal vez detrás de esa diferencia haya daño en otras vías de reparación del ADN que las pruebas actuales no detectan. Si logramos identificar esos perfiles, podríamos ofrecer tratamientos más dirigidos y eficaces. Eso es medicina personalizada con enfoque poblacional”, concluye la genetista.